

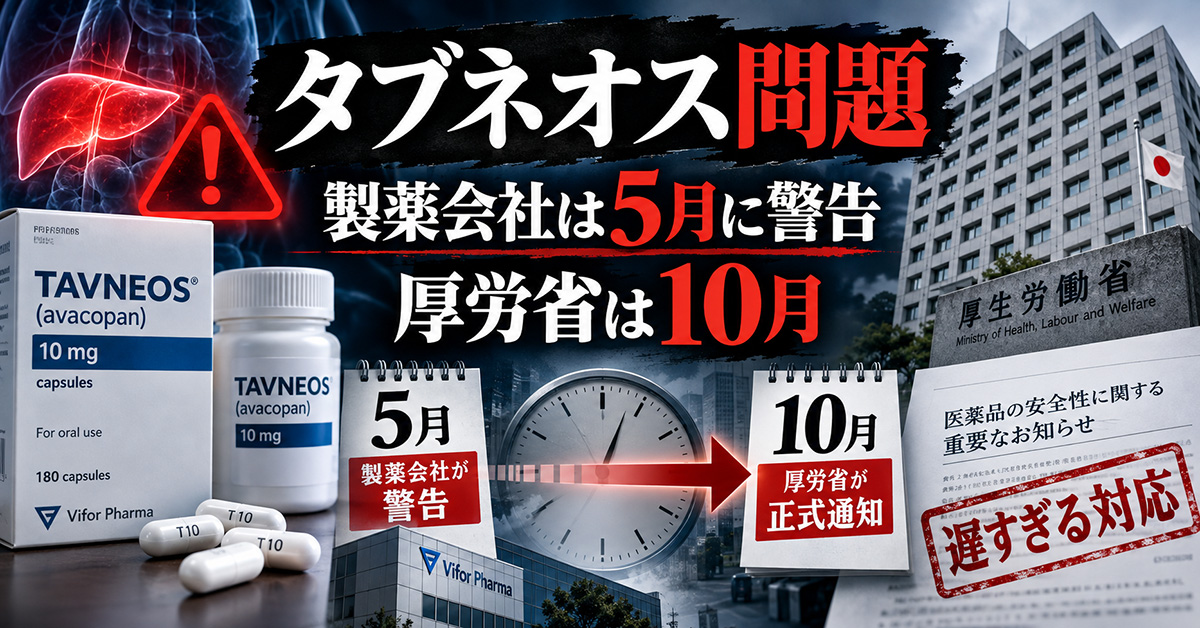
企業は5月に警告していた
10月22日、血管炎治療薬「タブネオス」(一般名アバコパン)のニュースが報じられた。投与後に重篤な肝機能障害で死亡した患者は国内で23人。うち6人は薬との因果関係を否定できないという。23人全員が薬によって死亡したと断定できるわけではない。
厚労省は前日の21日、新規患者への投与開始を差し控え、投与中の患者についても原則として中止や代替治療への切り替えを検討するよう医療機関に通知した。
この薬について、私は8月5日付のアゴラで承認根拠の信頼性と承認後監視の問題を取り上げた。
そこで「早く承認するなら、早く疑い、早く検証し、早く止める制度を作れ」と書いた。今回の通知を知り、なぜ今なのかと疑問に思った。
しかし資料を調べると、日本でも新規投与の見合わせは5月から呼びかけられていた。販売元のキッセイ薬品工業は5月15日、医療関係者に対し、当面、新規患者への使用を控えるよう求めていたのだ。投与中の患者についても、肝障害のリスクと代替治療を説明し、継続の是非を慎重に判断するよう促した。
5月18日には厚生労働科学研究の難治性血管炎研究班も、新規患者への導入見合わせを推奨した。少なくとも専門医には警戒を促す情報が届く状態にあった。

5月21日の厚労省発表は何を伝えたか
一方、厚労省は5月21日、重篤な肝障害への対策として添付文書に「警告」を新設し、ブルーレターによる注意喚起を指示した。肝機能検査の頻度や投与を中断すべき目安を具体的に示した対応である。
ところが、この発表には「新規投与の患者に対しては、特に投与開始後の肝機能検査を確実に行う」という趣旨の記述がある。6日前に販売元が新規投与を控えるよう求めたことには触れているものの、厚労省自身は同じ要請を明示していない。
企業の文書を読めば「新しく使わないでほしい」。厚労省の発表を読めば「新しく使う場合は検査を徹底してほしい」。両者は必ずしも矛盾しない。企業の自主的な呼びかけと、肝障害を防ぐ行政の安全対策では目的が違うからだ。しかし医師が受け取るメッセージには温度差がある。
制度として問うべきなのは、どちらの文書が正式な判断基準なのか、ということだ。製薬会社が自主的に投与見合わせを求めたとき、国はその妥当性をいつ検討し、どのように周知するのか。
海外では承認根拠自体が崩れた
問題は肝障害だけではない。承認根拠となった国際共同第3相治験「ADVOCATE試験」に疑義が生じていた。
4月27日、米FDAの医薬品評価研究センターは有効性が証明されていないなどとして承認撤回を提案。欧州医薬品庁(EMA)の委員会は6月25日に承認取消しを勧告し、新規患者に投与しないよう求めた。EUは8月4日に承認を取り消した。英国も9月1日に新規患者への使用・供給・販売を停止し、既存患者には6か月の移行期間を設けた。
日本の10月21日の通知は、EUの正式取消しから78日後である。ただし、「78日間、国内で新規投与を放置した」とするのは正確ではない。国内では5月から警告が出ていたし、米国も承認撤回の提案後に法的手続きを進めている。各国の行政措置と企業の自主措置を混同してはいけない。
それでも、海外で承認根拠が否定されたあと、日本の行政判断をどう伝えたのかという問いは残る。
9症例の再判定をなぜ見抜けなかったのか
10月21日の厚労省資料によると、ADVOCATE試験の最初の解析では、52週時点の寛解維持についてタブネオス群の優越性は示されていなかった。その後、治療の割付けを知る担当者が9症例を再判定候補として抽出し、その結果を反映した再解析が承認申請資料に使われた。
独立判定委員会には、最初の解析で優越性が示されなかったことや、候補選定の経緯が説明されていなかった。承認申請資料にも一連の経緯が適切に記載されていなかったという。
PMDAは2021年の承認審査時に、治験関係者から手順や盲検性に問題はなかったとの説明を受けていた。今回、承認根拠として扱うことは不適切と判断した。提出者の説明をどこまで検証できるのかという、審査制度そのものの問題だ。
国内では6月19日に厚労省が企業へ報告を命令し、7月21日に回答書を受領。PMDAは追加照会を重ね、10月19日に報告書を提出した。回答から報告まで90日。複雑な治験記録を調べるには時間が必要だろう。日数だけで怠慢と決めつけることはできない。
10月のPMDA報告は、5月の肝障害対策には一定の効果が認められ、追加の安全性対策は現段階では不要と評価した。その一方で、有効性を裏付ける信頼できる根拠を確認できず、有益性がリスクを上回るとは判断できないとした。今回の新しい投与見合わせ通知は、この総合評価に基づくものである。
「正式な結論が出るまで」の患者保護
希少疾患の患者にとって薬を失うことも重大な不利益だ。投与中の患者は自己判断で中止せず、主治医と代替治療の利益・不利益を検討しなければならない。英国が移行期間を設けたのも同じ事情だ。
しかし承認取消しの最終判断と、審査中の暫定措置は分けられるはずだ。5月の企業による要請が実際にどの程度守られたのか。5月15日以降の新規投与患者は何人か。その後の重篤な肝障害の発生状況はどうだったのか。これらの数字なしに、159日の時間差が患者に実害を与えたとは断定できない。
厚労省には、5月時点で企業とどんな協議をし、企業の要請を行政自身の判断として周知するかどうか、何を根拠に判断したのかを公開してほしい。海外当局が承認根拠に重大な疑義を示した際には、国内の暫定評価と次の判断期限を明示する仕組みも要る。
キッセイ薬品は2026年3月期にタブネオスで115億2,400万円を売り上げながら、5月には新規投与を控えるよう呼びかけた。ここを無視して企業を悪役に仕立てるべきではない。むしろ企業が先に動いた事実は、承認後の医薬品について国と企業の責任分担が見えにくいことを浮き彫りにする。
薬の承認は、行政が有効性と安全性の評価に責任を持つという約束である。承認根拠が崩れたとき、その不確実性を患者や医師にどう伝えるのかも、行政の責任ではないか。
「調査中です」で終わらせない。患者に必要なのは、何が分かり、何が分からず、次にいつ判断するのかという説明である。
本稿ではタブネオス問題を通じて薬事行政のあり方を検討した。筆者はnoteでも、医療制度や公共政策の問題を、一次資料や学術論文にさかのぼって検証している。
コメント